 Health
 Find a
 Book an
متلازمة كريجلر-ناجار: الأسباب والأعراض والتشخيص والعلاج
13 تشرين الثاني، 2025
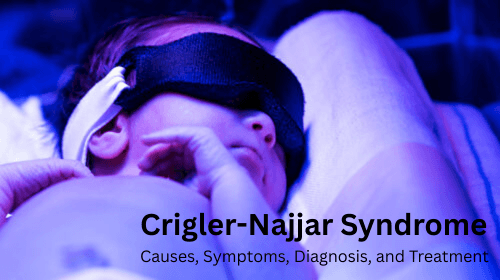
متلازمة كريجلر-نجار هي حالة وراثية نادرة تمنع التحلل الطبيعي للبيليروبين في الجسم. تؤدي هذه الحالة إلى تراكم مفرط لمادة سامة تُسمى البيليروبين غير المقترن في الدم مما يؤدي إلى فرط صفراء الدمفي الظروف العادية، يؤدي تحلل خلايا الدم الحمراء إلى إنتاج البيليروبين، والذي يحوله الكبد إلى مادة غير ضارة وقابلة للذوبان في الماء، ويتم إخراجها من الجسم عن طريق الصفراء والبراز.
في الأفراد المصابين بمتلازمة كريجلر-ناجار، لا تحدث عملية التحويل هذه بشكل صحيح بسبب نقص أو غياب إنزيم الكبد تسمى يوريدين ثنائي فوسفات جلوكورونوسيل ترانسفيراز (UGT1A1)ونتيجة لذلك، يتراكم البيليروبين في مجرى الدم، مما يؤدي إلى اليرقان (اصفرار لون الجلد والعينين) وفي الحالات الشديدة، تلف الدماغ (اليرقان النووي).
الأنواع
هناك نوعان من هذا المرض:
- نقص غلوكورونيل ترانسفيراز (النوع الأول من كريجلر-نجار)، والذي يبدأ في وقت مبكر من الحياة وهو الشكل الأكثر شدة.
- متلازمة أرياس (النوع الثاني من كريجلر-نجار)، والتي قد تبدأ في وقت لاحق من الحياة وتميل إلى أن تكون أخف.
In النوع الأول (CN1)يكون الإنزيم خاملاً تماماً، مما يؤدي إلى ارتفاع خطير في مستويات البيليروبين غير المقترن. غالباً ما يُصاب الرضع المصابون بهذا النوع من اليرقان الشديد خلال أيام قليلة من الولادة، وقد لا يبقون على قيد الحياة بعد مرحلة الطفولة المبكرة دون علاج مكثف أو زراعة كبد.
In النوع الثاني (CN2)يتم الاحتفاظ ببعض نشاط الإنزيم (أقل من ٢٠٪ من المعدل الطبيعي). هذا يسمح بتحلل البيليروبين جزئيًا، مما يؤدي إلى أعراض أخف. غالبًا ما يعيش المصابون بالنوع الثاني حياة طبيعية مع الرعاية الطبية.
الأسباب
تنتج متلازمة كريجلر-ناجار عن طفرات في UGT1A1 الجين المسؤول عن توجيه إنتاج إنزيم البيليروبين-يو جي تي في خلايا الكبد. يقوم هذا الإنزيم بعملية كيميائية تُسمى الجلوكورونيد، حيث يتم تحويل البيليروبين من شكله السام غير المقترن إلى شكله غير السام المقترن الذي يستطيع الجسم التخلص منه.
عندما يكون الجين معيبًا، إما أن الإنزيم لا يعمل (النوع الأول) أو يعمل بمعدل أقل بكثير (النوع الثاني). تُورث متلازمة كريجلر-نجار عندما ينقل كلا الوالدين جينًا معيبًا، إذ يحدث الاضطراب فقط في حال وجود نسختين معيبتين. عادةً لا تظهر أي أعراض على الأفراد الحاملين لجين معيب واحد، ولكن يمكنهم نقل الجين إلى أبنائهم.
حالة ذات صلة أخف، تُعرف باسم متلازمة جيلبرتيحدث عندما تتأثر نسخة واحدة فقط من جين UGT1A1.
انتشار
متلازمة كريجلر-ناجار هي حالة نادرة للغاية، تؤثر على أقل من واحد من كل مليون مولود جديد في جميع أنحاء العالمنظرًا لأنه مرض وراثي، فإنه يمكن أن يؤثر على أي مجموعة سكانية بغض النظر عن المنطقة أو العرق.
كيف يؤثر المرض على الجسم
في الظروف الطبيعية، يعالج الكبد البيليروبين ويتخلص منه من الجسم بأمان. في متلازمة كريجلر-نجار، يؤدي غياب أو نقص إنزيم UGT1A1 إلى تراكم البيليروبين غير المقترن السام في الدم والأنسجةيمكن أن ينتقل هذا التراكم إلى الدماغ والجهاز العصبي، مما قد يؤدي إلى اليرقان، وهي حالة عصبية خطيرة يمكن أن تسبب تلفًا دماغيًا لا يمكن إصلاحه.
عادةً ما يعاني الرضع والأطفال المصابون بهذا الاضطراب من: اليرقان المستمر التي لا تختفي بعد فترة الولادة.
أعراض
تعتمد الأعراض على نوع المرض وشدته.
تشمل الأعراض الشائعة ما يلي:
- اصفرار الجلد (اليرقان) واصفرار بياض العينين (اليرقان)، والذي يبدأ بعد بضعة أيام من الولادة ويزداد سوءًا بمرور الوقت.
- الخمول والتعب الشديد.
- سوء التغذية والقيء.
- - ارتباك أو تغيرات في الحالة العقلية (خاصة في المراحل المتأخرة).
اليرقان قد تتطور الأعراض إذا ارتفعت مستويات البيليروبين بشكل خطير وتشمل:
- تصلب العضلات أو ضعفها (فرط التوتر العضلي أو نقص التوتر العضلي).
- حركات الجسم الملتوية أو المتلوية (الرقص الجنبي).
- الخرق والمشاكل في المهارات الحركية الدقيقة.
- فقدان السمع وتأخر النمو.
- البكاء الشديد والحمى والنوبات في الحالات الشديدة.
إذا لم يتم علاجها، يمكن أن تؤدي الحالات الشديدة (النوع الأول) إلى الموت في مرحلة الطفولة المبكرة أو الطفولة المبكرة.
تشخيص
يتم تحديد التشخيص من خلال مجموعة من التقييمات السريرية والتاريخ العائلي والفحوصات المخبرية.
تشمل الاختبارات الشائعة ما يلي:
- اختبارات الدم لقياس مستويات البيليروبين الكلي والمقترن وغير المقترن.
- اختبارات وظائف الكبد لتقييم نشاط إنزيمات الكبد.
- فحص الانزيم لقياس وظيفة الجلوكورونيل ترانسفيراز.
- الاختبارات الجينية لتحديد الطفرات الجينية UGT1A1.
- خزعة الكبد (نادرًا ما تكون هناك حاجة لذلك) لتقييم بنية الكبد.
قد يوصي مقدمو الرعاية الصحية أيضًا فحص حديثي الولادة إذا كان الطفل يعاني من اليرقان المستمر أو وجود تاريخ عائلي لحالات مماثلة.
العلاج والإدارة
العلاج بالضوء يظل العلاج بالبيليروبين حجر الأساس، خاصةً لمرضى النوع الأول. يتضمن ذلك تعريض الجلد لأضواء LED زرقاء خاصة، تساعد على تحويل البيليروبين إلى شكل يستطيع الجسم التخلص منه دون الحاجة إلى تحويل إنزيمي.
- قد يحتاج الأطفال إلى العلاج بالضوء اليومي، وخاصة خلال الأشهر الأولى.
- بمرور الوقت، تصبح المعالجة الضوئية أقل فعالية حيث يزداد سمك الجلد وتزداد كتلة الجسم.
تشمل العلاجات الأخرى:
- نقل الدم أو البلازما لإزالة البيليروبين من مجرى الدم.
- الفينوباربيتال، وهو دواء يستخدم في حالات النوع الثاني، يساعد على تحفيز نشاط الإنزيم المتبقي وخفض مستويات البيليروبين.
- مركبات الكالسيوم لربط البيليروبين في الأمعاء والمساعدة في إزالته.
- عملية زراعة الكبد، والذي يعتبر العلاج الشافي فقط لمرض النوع الأول. يستعيد الكبد الجديد نشاط الإنزيمات الطبيعي ويمنع المضاعفات المهددة للحياة مثل اليرقان النووي.
العلاج الجيني و زراعة خلايا الكبد هذه العلاجات قيد البحث حاليًا، وهي واعدة بخيارات علاجية مستقبلية. تهدف هذه العلاجات إلى استبدال أو إصلاح جين UGT1A1 المعيب، أو إنتاج خلايا كبدية سليمة قادرة على إنتاج الإنزيم.
إنذار
تعتمد التوقعات بالنسبة للمرضى المصابين بمتلازمة كريجلر-ناجار على النوع:
- النوع I: بدون زراعة كبد، يكون متوسط العمر المتوقع محدودًا للغاية، إذ قد يُسبب تراكم البيليروبين تلفًا دماغيًا قاتلًا. مع العلاج الفعّال وزراعة الكبد، يُمكن البقاء على قيد الحياة حتى مرحلة البلوغ.
- النوع الثاني: الأفراد عموما لديهم متوسط العمر المتوقع الطبيعي مع العلاج المناسب، بما في ذلك العلاج الضوئي الدوري والأدوية.
الوقاية
نظرًا لأن متلازمة كريجلر-ناجار وراثية، لا يمكن منعه. ومع ذلك، الاستشارة الوراثية واختبار الناقل بالنسبة للآباء الذين يخططون للحمل، يمكن أن يساعد ذلك في تقييم خطر انتقال الحالة إلى طفلهم.
متى تطلب العناية الطبية
يجب على الآباء الاتصال بمقدم الرعاية الصحية إذا أظهر الطفل المصاب بمتلازمة كريجلر-ناجار المعروفة أو المشتبه بها ما يلي:
- اليرقان المستمر على الرغم من العلاج
- سوء التغذية أو النمو
- ارتفاع درجة الحرارة
- تأخر النمو
- تصلب أو ضعف غير عادي في العضلات
يعد التشخيص المبكر والمراقبة الطبية المستمرة أمرا بالغ الأهمية لمنع المضاعفات.
لماذا مستشفى ريلا؟
تتطلب اضطرابات الكبد الوراثية مثل متلازمة كريجلر-ناجار مراقبة مستمرة ورعاية متخصصة. مستشفى ريلا ومن المعترف به على نطاق واسع بأنه أفضل مستشفى لعلاج متلازمة كريجلر-ناجار في تشينايفي الحالات الشديدة (النوع الأول)، والتي قد تتطلب عملية زرع كبد، يعتبر مستشفى ريلا المركز الرائد في الهند لزراعة الكبد للأطفال.
وحدة الكبد للأطفال مجهز بأدوات تشخيصية متقدمة، وأطباء متخصصين في أمراض الكبد، وفريق متخصص في زراعة الأعضاء، مما يضمن رعاية عالمية المستوى للأطفال المصابين بأمراض الكبد النادرة.